Inicio
» Tecnología
»
Terapias génicas dirigidas: una nueva era en el tratamiento de enfermedades genéticas raras.
Terapias génicas dirigidas: una nueva era en el tratamiento de enfermedades genéticas raras.
Actualizado el 12 de septiembre de 2026. La terapia génica dirigida para trastornos genéticos raros ha avanzado más allá de un pequeño conjunto de tratamientos iniciales de prueba de concepto. Una de las señales más claras recientes se produjo el 19 de agosto de 2026, cuando la Administración de Alimentos y Medicamentos de EE. UU. (FDA) aprobó Genglycos (pariglasgene brecaparvovec-opnr), una terapia génica basada en un vector AAV para personas de 8 años o más con enfermedad de almacenamiento de glucógeno tipo Ia (GSDIa). La aprobación es especialmente notable porque Genglycos es el primer tratamiento aprobado por la FDA para la GSDIa y se le otorgó una aprobación acelerada basada en la reducción de la ingesta diaria de almidón de maíz como complemento del manejo nutricional. La FDA indica que la aprobación continua puede depender de evidencia confirmatoria de beneficio clínico. Los lectores pueden consultar la página oficial del producto de la FDA para Genglycos .
Esta aprobación forma parte de un cambio más amplio: las terapias se diseñan cada vez más en torno a un gen específico causante de la enfermedad, una célula o tejido diana definido y poblaciones de pacientes con diagnóstico genético confirmado. Al mismo tiempo, las nuevas vías regulatorias buscan facilitar el desarrollo de tratamientos para enfermedades ultrarraras en las que los ensayos aleatorizados convencionales a gran escala pueden resultar imposibles. El resultado es un progreso real, pero no se trata simplemente de una cura que sustituya a la atención de enfermedades crónicas. La administración, la durabilidad, la toxicidad, la fabricación, los criterios de elegibilidad y el seguimiento a largo plazo siguen siendo limitaciones fundamentales.
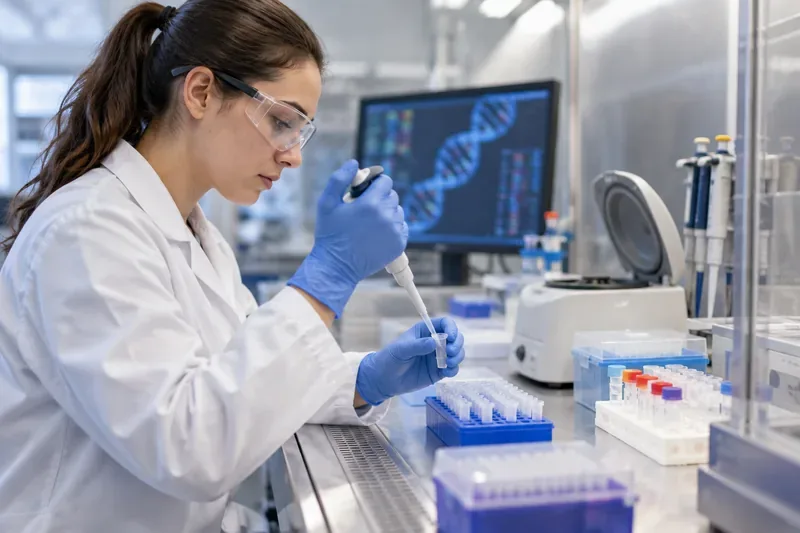
Un investigador prepara muestras de biología molecular en un laboratorio de genética. Las terapias génicas dirigidas dependen de la combinación del cambio genético causante de la enfermedad con un método de administración adecuado y las células que necesitan tratamiento.
¿Qué significa terapia génica “dirigida”?
En la medicina de enfermedades raras, el término «dirigido» puede describir varios niveles de precisión. Una terapia puede dirigirse a la causa genética en sí, como reemplazar un gen funcional ausente o editar una secuencia de ADN patógena. También puede dirigirse a una población celular u órgano específico, como las células madre hematopoyéticas, las células hepáticas, las células de la retina, los músculos o las células del oído interno. Finalmente, el tratamiento puede dirigirse mediante la selección de pacientes: muchas terapias génicas modernas requieren la confirmación molecular de variantes en un gen específico antes de que una persona sea candidata.
Esta distinción es importante porque no todos los medicamentos genéticos son técnicamente terapias génicas. Los oligonucleótidos antisentido y otros medicamentos dirigidos al ARN pueden actuar sobre las consecuencias de una variante genética sin alterar permanentemente el ADN. Este artículo se centra principalmente en la adición de genes, la sustitución de genes y la edición del genoma, si bien reconoce que los pacientes se encuentran cada vez más con todos estos enfoques dentro del mismo ámbito de la medicina de precisión.
Las aprobaciones de 2025-2026 muestran varias estrategias de segmentación diferentes.
Las recientes decisiones de la FDA demuestran que no existe un único modelo para la terapia génica. Las diferentes enfermedades requieren diferentes vías de acceso a las células pertinentes, diferentes vectores y diferentes modelos de fabricación.
Ejemplo
Trastorno raro
Estrategia de segmentación
Por qué es importante
Genglycos
enfermedad por almacenamiento de glucógeno tipo Ia
Terapia génica in vivo basada en vectores AAV
Primer tratamiento aprobado por la FDA para la GSDIa; aprobación acelerada en agosto de 2026.
Otarmeni
Pérdida auditiva grave a profunda asociada a OTOF
Terapia génica con doble AAV administrada para una forma de pérdida auditiva definida genéticamente.
La FDA lo aprobó en abril de 2026 para pacientes que cumplieran con criterios genéticos y auditivos específicos.
Kresladi
Deficiencia grave de adhesión leucocitaria tipo I
Células madre hematopoyéticas autólogas modificadas genéticamente fuera del cuerpo.
Primera terapia génica aprobada por la FDA para la LAD-I grave, aprobada en marzo de 2026.
Waskyra
Síndrome de Wiskott-Aldrich
Terapia génica basada en células madre hematopoyéticas autólogas
Primera terapia génica aprobada por la FDA para el síndrome de Wiskott-Aldrich, aprobada en diciembre de 2025.
Los detalles de elegibilidad son importantes. La indicación de la FDA para Otarmeni , por ejemplo, requiere variantes bialélicas confirmadas molecularmente en el gen OTOF junto con características auditivas específicas. La indicación para Kresladi es para pacientes pediátricos con LAD-I grave causada por variantes bialélicas de ITGB2 que no tienen un donante hermano compatible con HLA disponible para trasplante alogénico de células madre hematopoyéticas. La indicación para Waskyra combina de manera similar una enfermedad definida genéticamente con criterios de elegibilidad relacionados con el trasplante.
Por qué la administración es tan importante como el objetivo genético.
Conocer el gen causante no garantiza automáticamente una terapia. El fármaco debe llegar a un número suficiente de células adecuadas, en una dosis útil, sin causar toxicidad inaceptable. Por ello, la tecnología de administración es uno de los principales factores que diferencian los enfoques actuales.
Administración de vectores virales in vivo
Algunos tratamientos utilizan vectores de virus adenoasociados (AAV) modificados genéticamente para administrar material genético directamente al paciente. Estas terapias pueden resultar atractivas para tejidos difíciles de extraer y manipular fuera del cuerpo. Sin embargo, las respuestas inmunitarias, la toxicidad dependiente de la dosis, los anticuerpos preexistentes, los riesgos específicos de cada órgano y la viabilidad de la administración de dosis repetidas pueden influir en la elegibilidad y la seguridad. La creciente lista de productos de terapia celular y génica aprobados por la FDA demuestra la gran diversidad de estrategias de administración que existen actualmente entre las distintas enfermedades.
Modificación ex vivo de las propias células del paciente
Para algunos trastornos sanguíneos e inmunitarios, los médicos pueden recolectar las células madre y progenitoras hematopoyéticas del paciente, modificarlas mediante un proceso de fabricación controlado y reintroducir las células corregidas tras su acondicionamiento. Esto permite concentrar la intervención genética en una población celular biológicamente relevante, pero el tratamiento en su conjunto implica mucho más que una sola infusión. La recolección de células, el tiempo de fabricación, los regímenes de acondicionamiento, el riesgo de infección, la recuperación del recuento sanguíneo y la logística del centro especializado forman parte del análisis de riesgos y beneficios.
Edición del genoma
La edición genómica busca modificar el ADN en una secuencia definida, en lugar de simplemente añadir una copia funcional de un gen. Promete una alta precisión, pero los desarrolladores deben evaluar las modificaciones no deseadas y otros cambios genómicos. En abril de 2026, la FDA publicó un borrador de recomendaciones sobre métodos de secuenciación de próxima generación para evaluar la seguridad de la edición genómica en estudios no clínicos. Este documento aún es un borrador de guía, no una norma definitiva, y puede consultarse en la página de la FDA sobre seguridad en la edición genómica .
La edición personalizada puede cambiar lo que es posible para los trastornos ultrarraros.
Uno de los hitos más importantes en la investigación se produjo en 2025, cuando los investigadores informaron sobre un tratamiento personalizado de edición de bases in vivo para un lactante con deficiencia grave de carbamoilfosfato sintetasa 1 (CPS1). La terapia se diseñó para la variante patogénica específica del niño y se administró al hígado mediante nanopartículas lipídicas. Según el informe revisado por pares publicado en The New England Journal of Medicine , el paciente recibió dos infusiones aproximadamente a los 7 y 8 meses de edad. Durante el breve seguimiento inicial informado por los autores, el niño toleró una mayor cantidad de proteínas en la dieta y requirió una dosis menor de medicamento captador de nitrógeno, sin efectos adversos graves. Los autores indicaron explícitamente que se necesita un seguimiento más prolongado para evaluar la seguridad y la eficacia.
Se trataba de un tratamiento experimental y específico para cada paciente, no de un producto comercial de amplia aprobación. Su mayor relevancia radica en el concepto de plataforma: si la química de edición, el sistema de administración, los controles de fabricación y el marco de seguridad pueden reutilizarse de forma inteligente, el componente específico para la mutación puede adaptarse a otros pacientes con mayor rapidez que si se desarrollara cada terapia desde cero.
El modelo regulatorio está empezando a adaptarse a poblaciones de pacientes muy pequeñas.
Los trastornos ultrarraros plantean un problema fundamental de evidencia: puede haber muy pocos pacientes en todo el mundo para realizar el tipo de ensayo aleatorizado a gran escala que se utiliza para enfermedades comunes. En febrero de 2026, la FDA publicó un borrador de guía que describe un marco de "mecanismo plausible" para terapias individualizadas dirigidas a afecciones genéticas con causas biológicas conocidas. El marco analiza cómo los desarrolladores podrían generar evidencia sustancial de eficacia y seguridad cuando los diseños de ensayos tradicionales no son factibles. Dado que el documento aún es un borrador de guía, debe interpretarse como la postura actual de la agencia y no como una norma definitiva. Consulte el borrador de guía de la FDA sobre terapias individualizadas .
En junio de 2026, la agencia también publicó un borrador de guía sobre el uso del conocimiento público y de la plataforma en productos de terapia génica humana que incorporan la edición del genoma. Este enfoque podría reducir la duplicación innecesaria cuando varias terapias comparten una plataforma de administración, un método de fabricación o un sistema de edición bien caracterizado. La guía de la FDA sobre el aprovechamiento del conocimiento previo sigue siendo un borrador y no vinculante a la fecha de actualización de este artículo.
El progreso no elimina las serias cuestiones de seguridad.
El principal contrapeso al entusiasmo que rodea a la terapia génica es la necesidad de una vigilancia de seguridad rigurosa. Algunos riesgos pueden manifestarse solo tras un uso más generalizado o un seguimiento más prolongado. En noviembre de 2025, la FDA añadió una advertencia destacada a Elevidys, una terapia génica basada en AAV para la distrofia muscular de Duchenne, y restringió su indicación tras informes de daño hepático grave e insuficiencia hepática aguda mortal en pacientes no ambulatorios. El comunicado de seguridad de la FDA sobre Elevidys recuerda que la evaluación de riesgos de la terapia génica continúa incluso después de su aprobación.
Las cuestiones de seguridad varían según la plataforma. Las terapias con vectores virales pueden implicar riesgos inmunológicos y hepáticos. Los enfoques con células madre ex vivo pueden requerir un acondicionamiento intensivo y conllevan riesgos relacionados tanto con el régimen de acondicionamiento como con el producto celular modificado. La edición del genoma plantea interrogantes sobre cambios genómicos no deseados o fuera de objetivo. La durabilidad también puede diferir según el tejido y el mecanismo: un tratamiento puede producir un beneficio duradero en una población celular, pero ser menos duradero en células con una rápida renovación celular.
Qué significa esta nueva era para los pacientes y sus familias.
Para quienes viven con un trastorno genético raro, el cambio más práctico radica en que el diagnóstico molecular influye cada vez más en las opciones de tratamiento. El nombre de la enfermedad por sí solo puede no ser suficiente. El gen exacto, la variante, la etapa de la enfermedad, la función de los órganos, los tratamientos previos, el estado de los anticuerpos, la edad y otras características clínicas pueden determinar si una terapia aprobada o un ensayo clínico son pertinentes.
Confirme el diagnóstico molecular. Pregunte si el gen causante y la variante se han identificado mediante una prueba genética clínicamente apropiada.
Distinga entre terapia aprobada y terapia experimental. Un estudio preliminar convincente, que incluya un caso de éxito individual (N-de-1), no equivale a una indicación aprobada por la FDA.
Pregunte qué resultado se demostró realmente. Algunas aprobaciones se basan en resultados clínicos, mientras que las aprobaciones aceleradas pueden depender de criterios de valoración indirectos o intermedios que aún requieren evidencia confirmatoria.
Revise los riesgos específicos del tratamiento y el seguimiento a largo plazo. Las preguntas relevantes difieren para la administración de AAV, la terapia con células madre ex vivo y la edición del genoma.
Utilice un centro especializado siempre que sea posible. La terapia génica para enfermedades raras suele requerir genética, especialistas en órganos específicos, experiencia en terapia celular, farmacia y seguimiento a largo plazo en un programa coordinado.
La siguiente fase se centra en la precisión reutilizable, no en una plataforma universal.
El campo se está orientando hacia un conjunto de estrategias específicas, en lugar de una única tecnología que resuelva todas las enfermedades genéticas. Algunos trastornos se abordan mejor mediante la sustitución de un gen. Otros pueden requerir la corrección ex vivo de células madre, la edición de una secuencia patogénica o la administración precisa a un tejido anatómicamente restringido. El denominador común es una mayor concordancia entre el mecanismo, la vía de administración, el genotipo y la selección del paciente.
Los avances de 2025-2026 son significativos porque demuestran la eficacia de este modelo en enfermedades metabólicas, trastornos inmunitarios, pérdida auditiva y edición genómica individualizada. También evidencian la importancia de la cautela: la evidencia puede verse limitada por poblaciones pequeñas, las aprobaciones aceleradas requieren confirmación y las señales de seguridad graves pueden modificar el uso de una terapia aprobada. Para los pacientes y sus familias, la conclusión más valiosa no es que la terapia génica haya simplificado las enfermedades genéticas raras, sino que ahora es posible abordar un número creciente de afecciones desde su origen biológico, con herramientas cada vez más precisas y un sistema regulatorio que comienza a adaptarse a las realidades de las enfermedades ultrarraras.